La visión humana depende de una serie de procesos microscópicos de alta precisión que ocurren en las capas más profundas de nuestros ojos. Cuando estos procesos celulares fallan debido a mutaciones genéticas, pueden desarrollarse enfermedades complejas que afectan la calidad de vida de los pacientes. Un ejemplo de esto es el síndrome de Alström, una enfermedad genética rara que, entre otras complicaciones sistémicas, causa una degeneración progresiva de la retina que conduce a la pérdida severa de la visión desde la infancia. Recientemente, un estudio científico ha arrojado nueva luz sobre cómo la mutación del gen ALMS1, responsable de esta enfermedad, afecta la estructura fundamental de las células, ofreciendo respuestas a preguntas que la comunidad médica ha tenido durante años.
¿Qué son las ciliopatías y cómo afectan la visión?
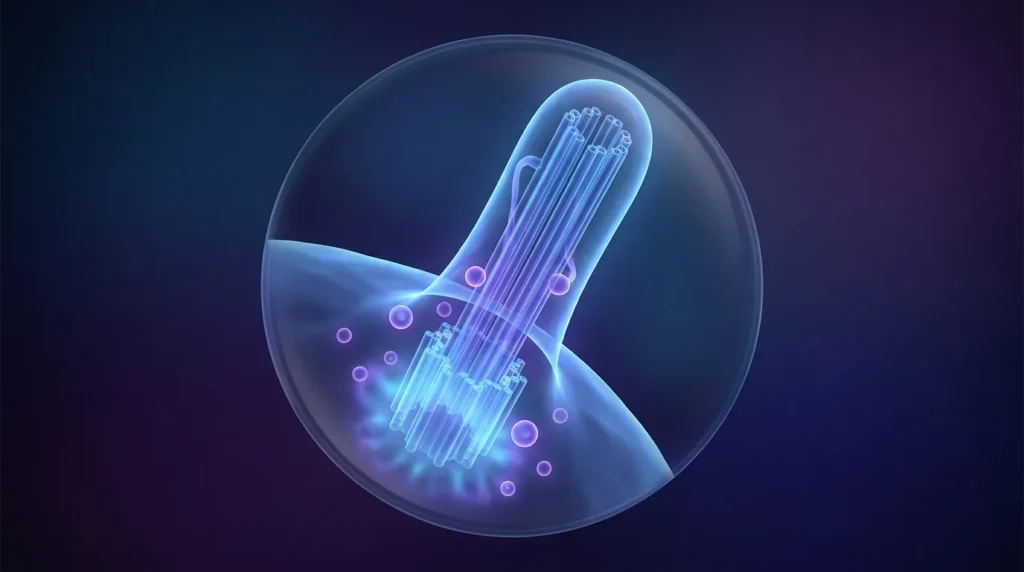
Para comprender la importancia de este descubrimiento, primero debemos hablar de una estructura celular llamada cilio. Los cilios son pequeñas prolongaciones, similares a antenas microscópicas, que se encuentran en la superficie de muchas células de nuestro cuerpo. En el ojo humano, las células encargadas de captar la luz, conocidas como fotorreceptores (conos y bastones), poseen un cilio altamente especializado. Esta estructura es vital para que la célula pueda procesar la luz y enviar las señales visuales al cerebro.
Cuando los cilios no se forman correctamente o no funcionan como deberían debido a defectos genéticos, se produce un grupo de enfermedades conocidas médicamente como ciliopatías. El síndrome de Alström es una de ellas. En los pacientes con esta condición, los fotorreceptores de la retina sufren un deterioro progresivo porque sus cilios no pueden mantener su estructura ni su función, lo que eventualmente lleva a la muerte celular y a la pérdida de visión.
¿Qué problema intenta responder este estudio?
Hasta ahora, se sabía que las mutaciones en el gen ALMS1 causaban el síndrome de Alström. Sin embargo, el mecanismo exacto a través del cual la falta de la proteína ALMS1 dañaba la función de los cilios seguía siendo un misterio para los investigadores. A diferencia de otras proteínas asociadas a ciliopatías, la proteína ALMS1 se localiza en una zona muy específica de la célula: el extremo proximal de los centriolos. Los centriolos son estructuras cilíndricas que actúan como los cimientos o la base sobre la cual se construye el cilio.
El objetivo de los investigadores fue descubrir exactamente qué hace la proteína ALMS1 en esa base celular y qué sucede físicamente con la estructura del cilio cuando esta proteína está ausente o defectuosa.
¿Qué investigaron los autores y cómo lo hicieron?
A través de modelos celulares experimentales en laboratorio, los científicos analizaron el comportamiento de los centriolos en células que carecían de la proteína ALMS1 funcional. Utilizando tecnología de microscopía avanzada y análisis molecular, observaron detalladamente el proceso de ensamblaje de la zona de transición del cilio (el área que conecta la base con la antena) y el proceso de formación del cilio mismo, conocido como ciliogénesis.
Hallazgos principales: La importancia de unos cimientos fuertes
Los resultados del estudio revelaron un hallazgo fascinante sobre la arquitectura celular. Los investigadores descubrieron que la proteína ALMS1 actúa como un estabilizador estructural crucial para el centriolo. En términos sencillos, funciona como el cemento que mantiene unida la base de la antena celular.
Cuando la proteína ALMS1 está ausente o mutada, ocurren varios problemas estructurales graves:
- Acortamiento y ruptura: Los centriolos (la base) son anormalmente cortos y, lo que es más grave, se rompen con frecuencia en su extremo proximal.
- Pérdida de función organizativa: Estos centriolos rotos y truncados muestran una capacidad reducida para organizar los microtúbulos, que son como las vigas de soporte interno de la célula.
- Falla en el ensamblaje: Al tener una base inestable y rota, la célula no puede ensamblar correctamente la zona de transición ni formar un cilio funcional.
Este descubrimiento explica a nivel molecular por qué las células de los pacientes con síndrome de Alström no pueden mantener cilios saludables. Al igual que un edificio no puede mantenerse en pie si sus cimientos se fracturan, el cilio del fotorreceptor no puede sobrevivir si su centriolo se rompe.
¿Qué significa esto para los pacientes con enfermedades de la retina?
Es importante comprender que este es un estudio de ciencia básica y celular. Estos resultados no representan una cura inmediata ni cambian el tratamiento actual para los pacientes con síndrome de Alström o degeneración retiniana. Sin embargo, su valor clínico a largo plazo es inmenso.
Comprender el mecanismo exacto del daño celular es el primer paso indispensable para el desarrollo de futuras terapias. Al identificar que el problema principal es la inestabilidad estructural del centriolo, los científicos del futuro podrían investigar formas de estabilizar esta estructura o de reemplazar la función del gen defectuoso. Este tipo de avances conceptuales son los que eventualmente abren la puerta a tratamientos innovadores, de manera similar a cómo la comprensión genética ha impulsado la terapia génica en retinosis pigmentaria y los nuevos hallazgos sobre la sensibilidad retiniana.
Además, el estudio de cómo las células manejan el daño estructural y el estrés es un tema recurrente en la oftalmología moderna. Por ejemplo, sabemos que el estrés a nivel celular juega un papel fundamental en diversas patologías oculares, un concepto que también se explora al estudiar el crecimiento axial del ojo y su relación con el estrés celular en el glaucoma. Aunque son enfermedades distintas, la salud estructural de las células es el denominador común para preservar la visión.
Limitaciones del estudio
Como en toda investigación científica, es fundamental mantener la prudencia médica. Este estudio fue realizado a nivel celular y molecular (in vitro). Los hallazgos explican el mecanismo de la enfermedad a una escala microscópica, pero todavía se requiere mucha investigación adicional para traducir este conocimiento en intervenciones terapéuticas seguras y efectivas para seres humanos. Por el momento, el manejo de las distrofias de retina asociadas a ciliopatías sigue enfocándose en el diagnóstico temprano, la rehabilitación visual, el consejo genético y el manejo multidisciplinario de las complicaciones sistémicas.
Conclusión y pasos a seguir
El descubrimiento de que la proteína ALMS1 estabiliza el centriolo proximal para permitir la formación de cilios es un avance significativo en la biología celular y la oftalmología genética. Nos ayuda a comprender el “por qué” detrás de la pérdida de visión en el síndrome de Alström y subraya la increíble complejidad y fragilidad de la retina humana.
Para los pacientes que enfrentan diagnósticos de enfermedades hereditarias de la retina, mantenerse informados sobre estos avances científicos brinda esperanza, ya que cada pieza del rompecabezas genético nos acerca un paso más a futuras soluciones.
Si tienes antecedentes familiares de enfermedades de la retina, notas cambios inexplicables en tu visión, o tienes dudas sobre tu diagnóstico oftalmológico, una valoración especializada es fundamental. Un examen completo permite integrar los hallazgos clínicos con estudios de imagen avanzados, como el OCT macular, para determinar el estado de tu salud visual y los siguientes pasos a seguir. La atención oftalmológica oportuna y basada en evidencia es la mejor herramienta para el cuidado de tus ojos.
El Dr. José Francisco Valdez López ofrece valoración oftalmológica especializada en Lomas de Chapultepec, Ciudad de México (CDMX), integrando experiencia clínica y tecnología diagnóstica para el cuidado integral de la visión.
Fuente científica
El contenido de este artículo se basa en la investigación original publicada en la literatura científica médica:
ALMS1 stabilizes the proximal centriole to drive transition zone assembly and ciliogenesis.
PMID: 39504381
Consultar artículo original en PubMed